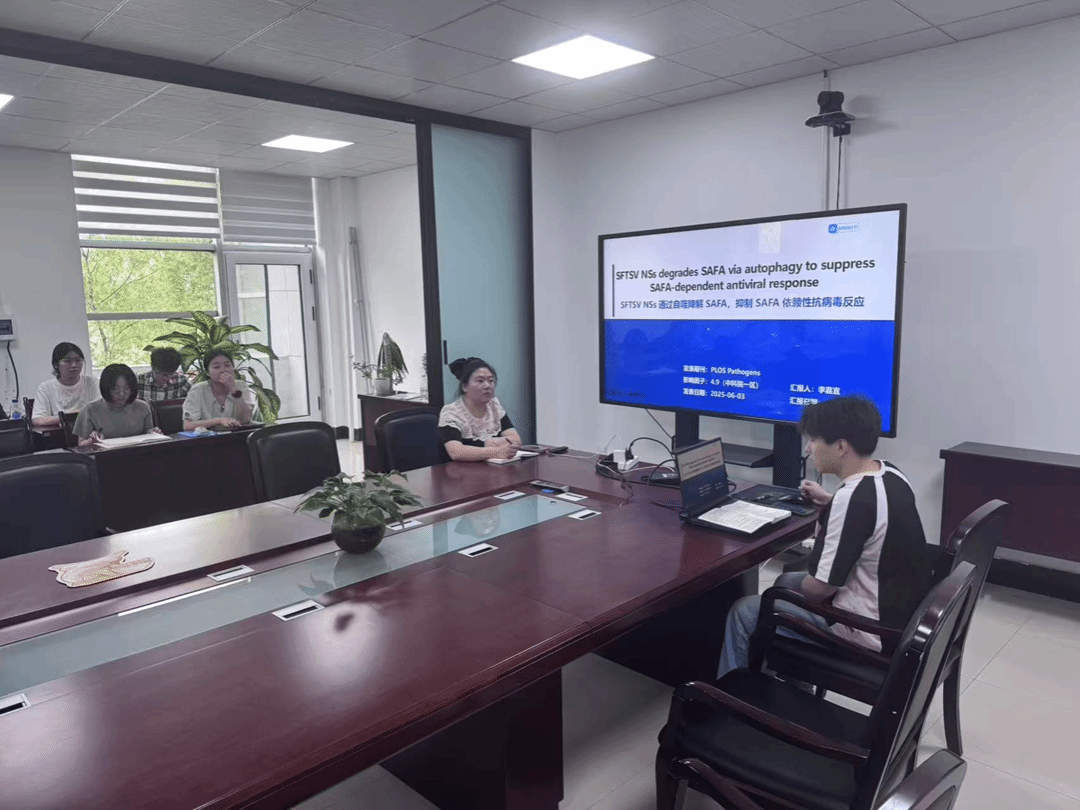
2026年7月第一期文献研读
文章题目:SFTSV NSs degrades SAFA via autophagy to suppress SAFA-dependent antiviral response
作者:Tian-mei Yu, Ze-min Li, Wen-kang Zhang, Bang Li, Qiao Liu, Chuan-min Zhou, Xue-jie Yu
期刊:PLOS Pathogens
DOI:10.1371/journal.ppat.1013201
发表年限:2025年
主要内容:
本研究围绕严重发热伴血小板减少综合征病毒(SFTSV)非结构蛋白NSs如何逃逸SAFA介导的天然免疫反应展开。文章首先利用SAFA敲除MEF细胞和胞质滞留型SAFA-NLS突变体,证明胞质SAFA在poly(I:C)刺激或SFTSV感染背景下,能够上调Ifn-β、Il1-β、Ifit1、Cxcl10等抗病毒及炎症相关基因,并增强TBK1、IRF3和p65磷酸化水平;与此同时,随着SAFA-NLS表达量增加,SFTSV病毒滴度、NP蛋白和NP mRNA水平均下降,说明胞质SAFA具有激活抗病毒信号并限制SFTSV复制的作用。随后,作者通过核/胞质分离、免疫共沉淀(Co-IP)和共聚焦显微镜实验发现,NSs能够与SAFA发生互作并促进SAFA在胞质中滞留;进一步的SAFA截断体实验显示,NSs主要通过SAFA的AAA+结构域与其结合。功能层面,NSs过表达可抑制SAFA-NLS诱导的Ifn-β、Il1-β、Ifit1、Cxcl10转录升高以及TBK1/IRF3/p65信号激活,并逆转SAFA对SFTSV复制的抑制作用,提示NSs能够反制SAFA依赖性抗病毒反应。机制层面,NSs可降低SAFA蛋白水平而不明显影响SAFA mRNA,CHX追踪实验显示其缩短SAFA半衰期;蛋白酶体抑制剂MG132不能明显恢复SAFA,而自噬抑制剂CQ和3-MA可以阻断SAFA下降,说明SAFA主要经自噬而非蛋白酶体途径被降解。最后,研究证明NSs促进SAFA与LC3以及SQSTM1/p62结合,NSs 8A突变体虽然仍能结合SAFA,但降解SAFA的能力明显减弱,表明NSs依赖选择性自噬将胞质SAFA募集进入自噬流降解,最终抑制SAFA介导的天然免疫反应并促进SFTSV复制。
总结与启发:
该研究揭示了SFTSV NSs介导免疫逃逸的一个新机制:NSs并非单纯隔离宿主抗病毒蛋白,而是通过“NSs—SAFA—SQSTM1/p62—LC3”轴,将RNA感受器SAFA导入选择性自噬途径并促使其降解,从而削弱TBK1/IRF3/p65相关信号和IFN/ISG表达。该结果进一步丰富了对SFTSV毒力因子NSs的认识,也说明病毒可利用宿主自噬系统主动清除关键天然免疫分子。从实验设计上看,本文按照“功能验证—互作证明—结构域定位—信号通路检测—降解途径判定—自噬受体筛选”的逻辑逐层推进,研究链条完整,值得在后续文献汇报和课题设计中借鉴。对SFTSV免疫机制综述而言,SAFA可作为连接病毒RNA识别、STING/TBK1信号和NSs自噬逃逸的重要节点;对后续研究而言,可进一步关注阻断NSs与LC3或SQSTM1/p62相互作用是否能够恢复SAFA稳定性及抗病毒信号,并结合感染动物模型或临床样本验证该机制的体内意义。
汇报时间:2026年7月1日
汇报人:硕士研究生—李嘉宜